 2026, Vol. 47


2. 新疆精河温带荒漠生态系统教育部野外科学观测研究站,精河 833300;
3. 新疆生产建设兵团生态环境第二监测站,阿拉尔 843300;
4. 新疆大学生命科学与技术学院,新疆生物资源基因工程重点实验室,乌鲁木齐 830017
 , JIANG Yi-lin3 , LÜ Jie4 , MA Yuan1,2
 , YANG Xi1,2 , SHEN Chang1,2 , GUO Fang-li1,2 , YANG Zhi-long1,2
2. Xinjiang Jinghe Observation and Research Station of Temperate Desert Ecosystem, Ministry of Education, Jinghe 833300, China;
3. Xinjiang Production and Construction Corps Ecological Environment Second Monitoring Station, Alaer 843300, China;
4. Xinjiang Key Laboratory of Biological Resources and Genetic Engineering, College of Life Science and Technology, Xinjiang University, Urumqi 830017, China
新疆在保障国家棉花供给中起着重要作用,近些年新疆棉花产业迅速发展,已形成“世界棉花看中国,中国棉花看新疆”的产业格局[1]. 目前,新疆棉纺业规模和技术水平居国内前列,织造、印染和服装等行业初具规模. 未来在政策支持下,新疆棉纺业承接产业转移步伐将进一步加快,原棉资源优势必然会就地转化为以纺织印染为主的制造优势[2]. 但印染业是典型的高耗水产业,排放的废水量大,含有大量染料助剂等有机污染物[3],且具有较高的含盐度[4]. 新疆地区沙漠广布,生态环境极为脆弱,天然受纳水体基本均属内陆水系,普遍具有流程短、流量小及自净能力弱的特点,水环境容量较低[2]. 因此,纺织印染废水排放对新疆脆弱生境存在潜在生态环境风险.
随水资源短缺和污染问题日益严峻,印染废水处理和回用受到高度重视[5]. 为提高印染废水重复利用率,推动废水减量和资源化循环利用,其深度处理及回用技术备受关注. 通过对印染废水进行深度处理和回用,可有效降低环境污染,节约水资源,并实现废水资源的最大化利用[6,7]. 目前,新疆印染企业所产生的工业废水,经企业或园区污水处理设施处理达标后排放,总结为3种模式,企业回用及城市杂用水模式、人工生态湿地处理后作为景观用水模式及库塘暂存后补充经济作物和生态林用水模式[8]. 新疆地区纺织印染废水经处理后,出水水质已达到国家一级A标准. 除含盐量(一般高于4 800 mg·L-1,且硫酸盐含量较高)略高外,其余指标均满足生态林灌溉用水的水质要求. 目前,达标出水在企业外进行综合利用的实践时间尚短,且经处理的废水在利用后对荒漠生态系统可能产生的影响仍缺乏研究支持. 这些因素在很大程度上制约了新疆地区纺织印染废水的资源化利用进程,进而影响了新疆纺织印染工业的快速健康发展.
本文采用宏基因组测序技术,针对印染废水外部处理利用过程中的人工湿地和氧化塘底泥,分析其中微生物群落结构和功能变化,并进一步探究硫循环功能基因特征. 本研究有助于全面了解人工湿地和氧化塘底泥微生物对印染废水的处理能力和长期影响变化,以期为后期采取不同组合方式对印染废水进一步深度处理,再将其作为生态补水予以资源化利用提供理论支持.
1 材料与方法 1.1 样本采集样本于2023年10月采自新疆维吾尔自治区阿拉尔市某工业园区印染厂及周边人工湿地和氧化塘. 采集3类废水样本和底泥样品,分别为排水口处(PSK)、人工湿地(RGSD)和氧化塘(YHT)底泥(图 1). 排水口(PSK)设置1 m×1 m样方3个,每个样方采集1份废水样本,5点法采集表层底泥(0~5 cm);人工湿地(RGSD)在远离进水口,人工湿地后部,设置1 m×1 m样方3个,每个样方采集1份废水样本,5点法采集表层底泥(0~5 cm),人工湿地安装有曝气装置;氧化塘(YHT)在远离进水口沿着塘边,设置1 m×1 m样方3个,每个样方采集1份废水样本,5点法分别刮取塘底石块表面底泥样本(0~1 cm). 将取好的样品置于无菌聚丙烯袋中,放入车载冰箱4℃保存. 样品带回实验室后,将每个样方内的底泥样本等量混合,随后均分为两份. 其中一份用于理化性质测定,另一份于-80℃条件下保存,以备宏基因组测序使用.

|
五角星分别表示3个采样点:排水口处(PSK)、人工湿地(RGSD)和氧化塘(YHT) 图 1 印染废水处理工艺流程及采样点 Fig. 1 Wastewater treatment plant process flow and sampling sites |
底泥样本中有机碳(SOC)采用高温外加热重铬酸钾氧化-容量法测定;总氮(TN)采用凯氏定氮法测定;总磷(TP)采用酸溶-钼锑抗比色法测定;硫酸根离子(SO42-)采用硫酸钡重量法测定;总溶解性固体(TDS)采用残渣烘干法测定;pH值采用电位法测定;电导率(EC)采用电导率仪(DDSJ-308F,中国)测定;钙离子(Ca2+)、钾离子(K+)、氯离子(Cl-)、钠离子(Na+)和镁离子(Mg2+)采用离子色谱仪(IC6100,中国)测定.
1.3 宏基因组测序分析使用Fast-DNA® SPIN Kit for Soil土壤基因组DNA提取试剂盒对底泥样本DNA进行提取,经检测符合要求后委托北京诺禾致源科技股份有限公司进行宏基因组建库测序. 测序原始数据通过Trimmomatic v0.39.2进行质控,过滤双端接头后获有效数据,通过FastQC v0.11.9和Multiqc v1.13进行质量检验,得到高质量短读序列reads用于后续宏基因组分析. 使用Megahit v1.2.9对短读序列进行组装得到contig序列,使用quast v5.2.0软件对Contig进行评估,低于1 000 bp序列被舍弃,并使用kraken2 v2.1.2对Contig序列进行物种注释. 使用transeq v6.6.0预测开放阅读框(open reading frames,OFRs),使用Prokka进行基因预测,利用CD-HIT v4.8.1对所有序列同源性为95%进行聚类,并从每个聚类中选择最长的序列作为代表序列,构建非冗余基因集. 使用Salmon v1.9.0将reads映射到非冗余基因集中,确定不同基因相对丰度;使用kofam v1.3.0对代表性基因序列进行KEGG注释,获得功能注释信息. 所获物种及功能注释信息用于后续数据分析.
1.4 数据分析本实验数据采用R 4.3.0进行分析,使用ggplot2工具包进行结果可视化. 使用vegan包和agricolae包基于LSD方法,对理化因子、物种数据和功能基因进行多重比较. 基于Bray curtis距离进行PCoA(principal co-ordinates analysis)分析,通过Adonis多元方差分析不同样本间差异性;使用pheatmap包绘制门、属水平热图.
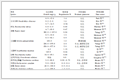
2 结果与分析 2.1 不同印染废水处理方式水体和底泥理化性质差异分析印染废水经处理后,达到《城镇污水处理厂污染物排放标准》(GB 18918-2002)排放要求. 经人工湿地和氧化塘长期处理和消纳后,废水中部分盐离子及理化指标发生显著变化(表 1). 废水经人工湿地和氧化塘处理,其Na+、Cl-、SO42-质量浓度和EC会显著上升. 在RGSD水体中3种盐离子富集和电导率增加较为明显,Ca2+在人工湿地水体中含量显著上升. pH在YHT中显著下降,而K+、NO3-无显著变化(P < 0.05). 结果显示,印染废水经RGSD处理Na+、Cl-和SO42-质量浓度和EC均会显著富集上升,严重影响RGSD植物生长,降低其处理效能. RGSD因安装曝气装置,因此Ca2+质量浓度较高. 此外,PSK处K+和SO42-质量浓度变异系数均大于30%,数据离散程度较大,波动明显,其余离子质量浓度变异系数均小于10%,数据离散程度较小,结果表明印染废水K+和SO42-质量浓度波动较大,经处理的印染废水两种盐离子质量浓度并不稳定. RGSD处Ca2+和NO3-质量浓度变异系数大于30%,数据离散程度较大,其余理化指标较为稳定. YHT中K+和NO3-变异系数大于30%,数据离散程度较大,而Na+变异系数介于15%和30%之间,数据离散程度中等. 实验结果显示印染废水K+质量浓度极不稳定,易受点源或突发排放影响. SO42-经处理后,相对稳定,但具有浓缩趋势.
|
表 1 印染废水处理过程PSK、RGSD和YHT废水理化指标1) Table 1 Physicochemical properties of PSK, RGSD, and YHT wastewater during the treatment process of dyeing wastewater |
印染废水处理过程中的PSK、RGSD及YHT底泥理化性质分析结果如表 2所示,K+、Mg2+、Ca2+和Cl-在PSK底泥中最低,YHT底泥中的Cl-含量最高. SO42-、TDS和TP变化趋势一致,RGSD > PSK > YHT,TN和SOC则是PSK > YHT > RGSD(P < 0.05). 分析结果显示,印染废水PSK处底泥中含有较高含量的TN和SOC,还含有较高含量SO42-和TDS. 经排放至RGSD后Ca2+、SO42-、TDS和TP会在RGSD底泥中显著富集,但TN和SOC会显著下降. 排放至YHT,Na+和Cl-离子会在YHT底泥中显著富集,Ca2+和SO42-显著下降. 推测因为YHT中硫酸盐还原菌(sulfate-reducing bacteria,SRB)含量较高,在同化硫酸盐还原和异化硫酸盐还原的作用下,硫酸根离子转化为单质硫沉淀或者生成硫化氢气体释放到空气中,最终导致YHT中的硫酸根离子含量最低. 此外,较高的SO42-含量,已显著抑制了RGSD中硫酸盐还原菌的还原作用. PSK处除K+含量变异系数大于30%,离散程度较大;RGSD处TN与K+含量变异系数介于15%和30%之间,数据离散程度中等;YHT处K+含量数据离散程度中等. 整体来看,多数离子在不同点位表现稳定,K+含量在不同区域均呈现中高程度波动,反映其受印染废水输入影响更为显著,属不可生化的保守性污染物.
|
|
表 2 印染废水处理过程PSK、RGSD和YHT底泥理化性质1) Table 2 Physicochemical properties of PSK, RGSD, and YHT sludge in the process of dyeing wastewater treatment |
2.2 不同印染废水处理方式底泥微生物多样性特征
因水体中微生物群落结构不稳定,所以本研究针对印染废水处理过程中PSK、RGSD和YHT底泥样本进行宏基因组分析,本研究采用不同处理方式可能导致底泥样本中微生物群落及功能的长期变化. 宏基因组微生物物种注释结果如表 3所示,所有样本中古菌相对丰度占4.2%,真菌为1.0%,细菌占到94.8%. 细菌是印染废水处理过程底泥中主要微生物类群.
|
|
表 3 不同印染废水处理方式底泥微生物群落特征 Table 3 Characteristics of microbial communities in the sludge during the treatment of dyeing wastewater |
α多样性分析结果显示(图 2),古菌、细菌和真菌的多样性指数变化呈现显著分异. YHT与PSK的古菌物种丰富度和Shannon指数显著高于RGSD. YHT与PSK处细菌物种丰富度无显著性差异(P > 0.05),但均显著高于RGSD. PSK的Shannon指数显著高于RGSD和YHT(P < 0.001),表明PSK处的细菌群落多样性更高,且结构较为均匀. 此外,3种样本真菌α指数无显著性差异(P > 0.05),显示真菌对环境的适应性较强,受理化条件影响比原核生物较小. 总体上PSK处与YHT总微生物丰富度指数无显著性差异,但均显著高于RGSD.

|
(a)古菌,(b)细菌,(c)真菌,(d)总微生物;字母不同表示有显著差异(P < 0.05),字母相同表示无显著差异(P > 0.05) 图 2 微生物多样性指数 Fig. 2 Microbial diversity index |
采用contig序列进行物种注释,在不同分类水平进行统计,共检测到古菌8门,122属;细菌24门,488属;真菌3门和36属. 选取古菌、细菌和真菌相对丰度前10门及相对丰度前15属进行分析. 如图 3(a)所示,3类底泥样本古菌在门水平上,广古菌门(Euryarchaeota)相对丰度均大于90%,为优势菌门. 聚类热图显示相对丰度前15属古菌在不同样本中有较大差异,聚类结果显示PSK前15属相对丰度与YHT更为相似[图 3(b)],其中嗜盐古菌属(Halorussus)、Halorientalis、Candidatus Halobonum、Halolamina、Halobellus、盐盘菌属(Haloplanus)和盐简菌属(Halosimplex)是PSK和YHT底泥中主要古菌的7个属,相对丰度显著高于RGSD(P < 0.05). RGSD底泥中Natronococcus和钠线菌属(Natrinema)2属古菌则显著高于PSK和YHT.

|
(a)和(b)为古菌,(c)和(d)为细菌,(e)和(f)为真菌;热图中不同小写字母表示有显著差异(P < 0.05),相同小写字母表示无显著差异(P > 0.05) 图 3 底泥样品门水平微生物群落组成及属水平聚类热图 Fig. 3 Horizontal composition of microbial communities in the sediment samples and the cluster heatmap at the genus level |
3类底泥样本细菌前10门分析结果如 图 3(c)所示,变形菌门(Proteobacteria)为绝对优势类群(> 60%,相对丰度),其次为放线菌门(Actinobacteria)(15%~20%),此外拟杆菌门(Bacteroidetes)、厚壁菌门(Firmicutes)和浮霉菌门(Planctomycetes)总丰度不足10%. 聚类热图显示不同样本中均具有特异优势细菌属,且PSK与YHT更为相似[图 3(d)]. 红细菌属(Rhodobacter)、Ilumatobacter、大不里士杆菌属(Tabrizicola)、砂单胞菌属(Arenimonas)和红假单胞菌属(Rhodopseudomonas)在PSK处相对丰度最高,其中Rhodobacter、Ilumatobacter和Tabrizicola这3属显著高于RGSD,Arenimonas和Rhodopseudomonas这2属显著高于YHT(P < 0.05). Devosia、Mesobacillus和Bremerella这 3属为RGSD优势菌属,显著高于PSK(P < 0.05). Aquiflexum、Yoonia、Desulfomicrobium、生丝单胞菌属(Hyphomonas)、Cyanobacterium和Luteolibacter为YHT优势菌属. 其中Aquiflexum显著高于PSK,其余5属显著高于RGSD(P < 0.05).
真菌以子囊菌门(Ascomycota)为绝对优势门,次优势菌门为担子菌门(Basidiomycota)和微孢子虫门(Microsporidia)[图 3(e)]. 在属水平上,梨孢菌属(Pyricularia)、镰刀菌属(Fusarium)、Thermothie⁃lavioides、炭疽菌属(Colletotrichum)和Thermothelomyces为主要优势真菌属. 其中Thermothielavioides和Thermothelomyces为RGSD优势真菌属,丰度显著高于PSK(P < 0.05);酵母属(Saccharomyces)在PSK中显著富集,丰度显著高于RGSD和YHT(P < 0.05);Zymoseptoria则在PSK和YHT中丰度较高,均显著高于RGSD(P < 0.05). 聚类分析结果显示,在真菌属水平,PSK和YHT的群落结构更为相似[图 3(f)].
2.4 不同印染废水处理方式底泥微生物群落及功能差异性分析根据3个底泥样品所获物种丰度信息,基于Unweighted Unifrac距离进行PCoA(principal co-ordinates analysis)分析,并通过置换多元方差检验不同样本中微生物群落结构差异. 结果如图4(a)~4(d)所示,3类底泥样品中古菌、细菌、真菌和总的微生物菌群结构均发生显著性变化. 此外,采用KEGG注释获得功能基因丰度信息,并提取硫循环过程功能基因分别进行主坐标分析. 如图4(e)和4(f)所示,不同底泥微生物功能基因与S功能基因均存在显著差异(R2=0.91,P-value=0.004). 分析结果显示,印染废水经不同方式处理,其底泥样本中微生物群落结构、功能以及硫代谢途径相关基因均随之产生显著变化(P > 0.05).

|
(a)、(b)、(c)和(d)分别为古菌、细菌、真菌和总微生物PCoA分析,(e)为KEGG注释获得所有功能基因PCoA分析,(f)为KEGG注释获得含S功能基因PCoA分析;其中R2采用adonis分析,R2值(范围为0~1)表示分组变量对群落差异的解释比例,R2越接近1,说明分组对群落差异的解释能力越强;P值表示衡量差异是否显著,P < 0.05时,表示差异显著;箱线图中字母不同表示有显著差异(P < 0.05),字母相同表示无显著差异(P > 0.05) 图 4 底泥微生物及微生物功能基因PcoA分析 Fig. 4 Analysis of sediment microorganisms and microbial functional genes PcoA |
印染废水中含有大量的硫酸盐,本研究预期揭示不同处理方式环境样本中硫循环特征. 根据KEGG注释结果,筛选硫循环相关功能基因及其绝对丰度信息,将相关功能基因分类到同化硫酸盐还原(assimilatory sulfate reduction,M00176)、异化硫酸盐氧化还原(dissimilatory sulfate reduction and oxidation,M00596)和硫酸盐氧化途径(SOX system,M00595)这3个硫循环代谢途径,分析印染废水处理不同方式底泥中硫循环代谢途径功能基因差异(图 5). 分析结果显示,同化硫酸盐还原途径是印染废水处理过程样本中主要的硫代谢途径,所占比例最高,硫酸盐氧化途径次之,异化硫酸盐还原途径基因所占比例最少. 比较不同样本中3个硫循环代谢途径所含基因绝对丰度,结果显示同化硫酸盐还原途径基因丰度在不同样本中无显著性差异,异化硫酸盐还原途径在RGSD和YHT底泥样本有显著性差异,硫酸盐氧化途径则在PSK和YHT底泥样本中有显著性差异. 异化硫酸盐还原途径基因在RGSD底泥样本中丰度最高,在YHT底泥中最低. 硫酸盐氧化途径基因在PSK处最高,在YHT处最低(P > 0.05). 印染废水处理不同阶段底泥中3个硫代谢途径不同基因丰度分析结果如图 5(b)所示,同化硫酸盐还原过程中,共包含9个基因,仅cysNC和cysD无显著性差异. 各基因在不同采样点的丰度模式各异,其中,cysC与cysN呈相反趋势,前者在RGSD中丰度最高,在YHT中最低;而后者则相反. sat与sir基因的变化趋势一致,均在PSK丰度最高,YHT次之,RGSD最低. 此外,cysH和cysI在YHT的丰度显著高于PSK和RGSD;cysJ则在PSK的丰度显著低于其他两点. 唯有cysNC和cysD在3点间无显著差异. 异化硫酸盐还原过程中,sat、aprA基因均为在PSK含量最高,YHT次之,RGSD含量最低. aprB、dsrA和dsrB均在PSK处含量最高,YHT和RGSD基因绝对丰度无显著性差异. 硫氧化途径基因均在氧化塘处含量最高,与其它两个样本有显著性差异. 除soxB在PSK和RGSD处无显著性差异外,soxA、soxC、soxX、soxY、soxZ均表现为PSK与RGSD有显著性差异且PSK处含量高于RGSD(P > 0.05).

|
(a)三角图中红色、绿色和紫色数字为代谢途径基因绝对丰度,百分数为不同样本3个硫代谢途径基因所占百分比数,箭头大小表示百分数大小,(a)和(b)中abc字母为显著性差异分析结果,字母不同表示有显著差异(P < 0.05),字母相同表示无显著差异(P > 0.05),(b)图横坐标分别为:1.sat,2.cysNC,3.cysN,4.cysD,5.cysC,6.cysH,7.cysJ,8.cysI,9.sir;10.sat,11.aprA,12. aprB,13.dsrA,14.dsrB;15.soxA,16.soxB,17.soxC,18.soxX,19.soxY,20.soxZ 图 5 底泥微生物中3种硫代谢途径及基因丰度 Fig. 5 Three sulfur metabolic pathways and gene abundance in sediment microorganisms |
采用结构方程模型(PLS-PM)分析影响印染废水不同处理方式微生物群落的因素,以硫循环功能基因为观测变量,微生物多样性和环境因子为潜变量,系统分析了硫循环3个功能模块(M00176、M00595和M00596)与微生物多样性、底泥养分及底泥离子之间的因果关系[图 6(a)]. 路径分析表明,底泥养分对微生物多样性及M00176存在显著正向影响(路径系数分别为0.962 2和0.632 6);相反,底泥离子对二者均呈负向影响(路径系数分别为-0.001 5和-0.934 4). 微生物多样性对M00176具有显著负效应(-0.927 2),而对M00595和M00596则为正效应(0.982 8、0.141 3). M00176可正向影响M00596(0.777 2),M00596则对M00595呈负向影响(-0.221 8). M00176与M00595之间未检测到显著直接效应.

|
(a)为PLS-PM结构方程,箭头粗细表示相关性系数大小,箭头颜色表示正相关(红色)和负相关(蓝色);(b)为微生物类群与底泥环境因子Mantel检验;(c)为硫循环基因与环境因子相关性热图,*表示显著性差异,**表示极显著性差异,***表示超级显著性差异,1.sat,2.cysN,3.cysD,4.cysNC,5.cysC,6.cysH,7.cysJ,8.cysI,9.sir,10.aprA,11. aprB,12.dsrA,13.dsrB,14. soxA,15.soxB,16.soxC,17.soxX,18.soxY,19.soxZ 图 6 底泥微生物群落结构、硫循环功能基因与环境因子的关联分析 Fig. 6 Analysis of the association between soil microbial community structure, sulfur cycling functional genes, and environmental factors |
采用Mantel检验对微生物类群与环境因子进行相关性分析,结果如图 6(b)所示. 环境因子间存在明显的组内正相关和组间负相关关系. TP、TDS和SO42-彼此呈显著正相关;Na+、K+、Mg2+和Cl-彼此呈显著正相关;TN与SOC也呈显著正相关. TN和SOC均与K+、Mg2+和Ca2+呈显著负相关. 此外,TN、SOC、Na+、K+、Mg2+和Ca2+与古菌微生物群落呈现显著相关(P < 0.05),TP、TDS、SO42-和Cl-与古菌微生物群落呈现极显著相关(P < 0.01). SOC、K+、Mg2+和Ca2+与细菌微生物群落呈显著相关(P < 0.05),TN、TP、TDS、SO42-、Cl-和Na+与细菌呈极显著相关(P < 0.01). 而真菌的微生物群落只与TP、TDS和SO42-呈显著相关(P < 0.05). 分析结果显示废水中TP、TDS和SO42-会对底泥中微生物群落产生显著影响,是造成底泥中微生物群落差异的主要影响因素. 印染废水不同处理方式使废水中理化因子产生变化,长时间导致其底泥中微生物群落结果发生变化.
Mantel检验显示SO42-离子对底泥样本中微生物群落产生显著影响,因此筛选硫循环功能基因与环境因子进行相关性分析,以揭示环境因子对微生物群落硫循环功能基因的影响[图 6(c)]. 在同化硫酸盐还原途径中,TN和SOC与cysH、cysJ和cysI基因呈显著正相关;TP、TDS和SO42-与sat和sir呈显著正相关,TP、TDS、SO42-和Ca2+与cysJ呈显著负相关;此外Cl-、Na+、K+和Mg2+与cysN、cysH和cysI呈显著负相关,与cysC呈显著正相关. 异化硫酸盐还原途径中,TN和SOC与aprA(B)和dsrA(B)基因呈负相关,然而TP、TDS、SO42-和Ca2+与aprA(B)和dsrA(B)基因呈正相关. 硫氧化途径中Cl-、Na+、K+、Mg2+和Ca2+与soxA(BCXYZ)呈显著负相关,而TN、SOC与soxBCXY呈现显著正相关. 分析结果显示,印染废水中TN和SOC能抑制底泥样本中异化硫酸盐还原途径,而促进同化硫酸盐还原途径和硫氧化途径;TP、TDS、SO42-和Ca2+能显著促进异化硫酸盐还原途径,此外高浓度TP、TDS和SO42-会促进SO42-向腺苷酰硫酸(APS)转化;Cl-、Na+、K+和Mg2+会显著抑制硫氧化途径,同时会减少同化硫酸盐还原途径基因在环境当中的丰度.
3 讨论 3.1 不同印染废水处理方式对微生物群落影响及其环境驱动因子研究结果显示不同印染废水处理方式中微生物群落存在显著差异. 有研究结果显示,印染废水处理微生物群落结构和组成与城市污水处理系统中功能菌群组成相似[9~17]. 古菌以广古菌门(Euryarchaeota)为主,古菌优势属分布在不同处理方式中差异显著,YHT以Halorussus为主,而PSK处以盐红菌属(Halorubrum)为优势属. 真菌群落中,子囊菌门(Ascomycota)和担子菌门(Basidiomycota)为优势类群,其分解有机污染物的功能与文献报道一致[10,14,18,19]. 与化工废水处理系统相比,印染废水处理过程中微生物群落的显著特征是含有大量耐盐和嗜盐微生物,如属于广古菌门的Halorussus,Candidatus Halobonum及钠线菌属Natrinema,还含有较为丰富的硫酸盐还原菌,如Desulfomicrobium[20]. 化工废水中常见的脱硫弧菌属(Desulfovibrio)微生物在本研究中未被检出[12,21~23]. 推测可能是与印染废水具有较高的盐离子浓度,抑制了其生长[24],并促进大量嗜盐微生物生长有关. 此外,印染废水中浓度较高的硫酸盐为SRB提供了充足还原底物,而化工废水中硫循环多以硫氧化途径为主,如由Thiobacillus微生物主导[25~27]. 微生物群落结构差异提示,针对高硫酸盐浓度印染废水的处理工艺应该考虑对SRB的活性调控,从而有效降低废水中硫酸盐含量,而非直接应用其他工业废水的微生物处理策略[28,29].
环境因子分析表明,TP、TDS和SO42-是影响微生物群落分异的关键因素. RGSD底泥样本通过长期富集含有较高含量的TP、TDS和SO42-,从而抑制了古菌[30]和细菌生长. 而PSK含有较高含量TN和SOC,可能通过富营养化效应促进了细菌多样性[10,31,32],TP、TDS和SO42-对微生物的抑制作用并不明显. 研究结果与污水处理系统中微生物群落受污染物浓度梯度调控的研究结果一致[13,33~35]. 此外,RGSD古菌和细菌多样性水平较低可能与其高氧化环境抑制厌氧细菌活性有关[36];PSK处因水流扰动带来的底泥再悬浮和养分输入,可能促进细菌群落的多样性与均匀性增加[37]. 而真菌群落的稳定性则与其广谱代谢能力及孢子抗逆性相关[38,39]. 结果显示,不同印染废水处理方式微生物群落产生差异与印染废水处理后盐离子浓度差异有关[4,20,21].
3.2 硫循环功能基因的分异与环境响应不同印染废水处理方式显著改变了底泥微生物的群落结构及其代谢功能,在硫循环代谢途径表现出显著的差异[40~42]. 同化硫酸盐还原途径作为印染废水硫离子代谢优势通路,不同样本中无显著差异,表明该途径在印染废水处理过程中受环境因子影响较小,不易受环境因子变化扰动影响. 相比之下,异化硫酸盐还原与硫氧化途径对环境变化更为敏感. 硫循环功能基因的分布显示,同化硫酸盐还原途径以cysN(C)和sat基因为主,在3个样点无显著性差异;异化硫酸盐还原途径中aprA(B)和dsrA(B)基因在PSK处丰度最高,而RGSD中较低的异化还原基因丰度可能源于溶氧较高(RGSD安装太阳能曝气装置),更有利于硫氧化过程[43]. 而YHT缺少曝气装置,导致硫酸盐还原菌(SRB)活性增强,从而降低硫酸根离子含量[20,44~47].
Mantel检验表明,TP、TDS和SO42-是驱动微生物群落结构变异的关键环境因子,显示印染废水中较高质量浓度的SO42-对底泥样本中硫循环代谢途径产生重要驱动作用. 此外,Na+、K+、Mg2+、Ca2+和Cl-也与微生物群落呈显著相关,说明盐离子质量浓度对微生物代谢具有重要调控作用. 其中异化硫酸盐还原基因(如dsrA和dsrB)与TP、TDS显著正相关,表明高盐、高磷环境可显著促进硫酸盐还原过程[35,48,49]. 硫酸盐氧化途径基因[soxA(BCXYZ)]在YHT底泥硫代谢途径相对含量较高,可能与YHT氧气含量低,厌氧环境下微生物不得不更多地利用硫酸盐来代替氧气进行呼吸,从而导致了硫酸盐硫氧化相关基因的高表达[13,50~55]. 此外,Cl-和Na+等离子与sox基因的负相关性,表明高盐环境可能抑制硫酸盐氧化途径[56~59],这与盐胁迫对硫代谢酶的抑制作用机制一致[28,60~62]. 通过结构方程模型进一步解析硫循环功能模块、微生物多样性与环境因子之间的相互作用关系. 废水中丰富SOC和TN为不同类型微生物提供了丰富的营养,同时为同化硫酸盐还原(assimilatory sulfate reduction,ASR)提供硫酸盐还原所需的有机碳,因此可促进微生物生长和M00176模块代谢. 而过高离子浓度会对微生物造成渗透压胁迫,造成微生物细胞失水,甚至死亡. 过高的离子浓度会抑制ATP硫酸化酶、亚硫酸盐还原酶等酶活性,从而造成对同化硫酸盐过程的抑制[63]. 过高的微生物多样性对M00176表现为负向调控,但对M00595和M00596具有正向促进作用. 此结果显示在高微生物多样性情况下,可能含有大量其他厌氧异养菌与ASR竞争相同的电子供体,造成ASR优势地位下降. 此外,高浓度的H2S对SRB具有高度毒性,但ASR可吸收和固定环境中的H2S,从而减少对异化硫酸盐还原(dissimilatory sulfate reduction,DSR)的抑制作用. 而DSR通过产生H2S,抑制M00595途径,从而维持其厌氧环境生态优势. 总体来看,环境因子通过直接和间接路径调控微生物群落结构,进而影响硫循环功能模块的分布与活性[45,64].
结果显示,印染废水经RGSD和YHT处理,可进一步降低废水中TN和SOC的浓度,但对盐类离子不可生化的保守性污染物并无作用,这些盐离子会富集在RGSD底泥当中. 底泥中Cl-、Na+、K+和Mg2+会显著抑制硫氧化途径,同时抑制SRB活性,减少同化硫酸盐还原途径基因在环境当中的丰度,从而降低了RGSD对SO42-的处理效能. 长期处理使用会对人工湿地植物及环境造成不利影响,而氧化塘未发现该现象. 后期可采取氧化塘+人工湿地串联的方式将经深度处理的排水予以消纳利用,定期对氧化塘底泥进行清理,防止盐离子浓度过高降低其处理效能. 并将其排水交替施用于不同的人工湿地地块,防止盐离子富集对环境造成的影响.
4 结论(1)经过RGSD和YHT处理后,印染废水中Na+、Cl-、SO42-和EC显著上升. 受上游处理工艺影响,PSK处废水K+和SO42-浓度稳定性最低. RGSD底泥富集Ca2+、SO42-、TDS和TP,YHT底泥富集Na+和Cl-,而PSK底泥TN和SOC最高. 底泥理化指标波动性低于水体.
(2)不同印染废水处理过程底泥样本微生物群落、功能及硫循环功能基因多样性均存在显著差异. TP、TDS和SO42-是驱动微生物群落结构变异的关键环境因子,TP、TDS和SO42-促进异化硫酸盐还原途径基因. Cl-、Na+、K+和Mg2+离子显著抑制硫氧化和同化硫酸盐还原途径.
| [1] | 郑李昂. 新疆纺织工业发展现状的评价[J]. 西部皮革, 2017, 39(14): 111. |
| [2] |
董廷尉. 新疆纺织行业发展趋势分析及节水减污对策[J]. 中国水利, 2019(5): 16-18, 47. Dong T W. Analysis on development trend of Xinjiang textile industry and countermeasures of water saving and pollution reducing[J]. China Water Resources, 2019(5): 16-18, 47. |
| [3] |
杨少红. 印染行业废水特征及处理工艺应用探讨[J]. 环境影响评价, 2016, 38(1): 69-71. Yang S H. Study on characteristics and treatment process of wastewater in printing and dyeing industry[J]. Environmental Impact Assessment, 2016, 38(1): 69-71. |
| [4] |
潘铁山, 徐静, 接晓婷. 组合工艺处理不同浓度印染废水的研究进展[J]. 江西化工, 2018(5): 9-13. Pan T S, Xu J, Jie X T. Advances in combined process treatment of printing and dyeing wastewater of different concentration[J]. Jiangxi Chemical Industry, 2018(5): 9-13. |
| [5] |
董廷尉, 秦景. 纺织产业节水措施分析[J]. 纺织报告, 2018(8): 49-51. Dong T W, Qin J. Analysis of green water saving measures in ecological textile Industry[J]. Textile Reports, 2018(8): 49-51. |
| [6] |
马淑杰, 朱黎阳, 王雅慧. 我国高耗水工业行业节水现状分析及政策建议[J]. 中国资源综合利用, 2017, 35(2): 43-47. Ma S J, Zhu L Y, Wang Y H. Analysis and suggestions on water conservation of high water-intensive industries in China[J]. China Resources Comprehensive Utilization, 2017, 35(2): 43-47. |
| [7] |
段田莉, 成功, 郑媛媛, 等. 高效垂直流人工湿地+多级生态塘深度处理污水厂尾水[J]. 环境工程学报, 2017, 11(11): 5828-5835. Duan T L, Cheng G, Zheng Y Y, et al. Advanced treatment of tail water from sewage plant by high-efficiency vertical flow constructed wetland-multistage ecological ponds[J]. Chinese Journal of Environmental Engineering, 2017, 11(11): 5828-5835. |
| [8] |
杨跃辉, 杨庵彧. 新疆纺织印染工业废水排放与综合利用模式探讨[J]. 新疆环境保护, 2020, 42(3): 40-45. Yang Y H, Yang A Y. Discharge and comprehensive utilization ways of wastewater from textile and dyeing industry in Xinjiang[J]. Environmental Protection of Xinjiang, 2020, 42(3): 40-45. |
| [9] |
房平, 李雨娥, 魏东洋, 等. 污水处理过程中微生物群落多样性及其对环境因子响应的研究进展[J]. 微生物学通报, 2020, 47(9): 3004-3020. Fang P, Li Y E, Wei D Y, et al. Microbial community diversity and its response to environmental factors during sewage treatment[J]. Microbiology China, 2020, 47(9): 3004-3020. |
| [10] |
秦文韬, 张冰, 孙晨翔, 等. 我国南北区域城市污水处理系统内真菌群落的差异[J]. 微生物学通报, 2019, 46(8): 1876-1885. Qin W T, Zhang B, Sun C X, et al. Differences of fungal community in wastewater treatment plants between south and north China[J]. Microbiology China, 2019, 46(8): 1876-1885. |
| [11] | Zhang L, Shen Z, Fang W K, et al. Composition of bacterial communities in municipal wastewater treatment plant[J]. Science of the Total Environment, 2019, 689: 1181-1191. DOI:10.1016/j.scitotenv.2019.06.432 |
| [12] | Yang Y K, Wang L F, Xiang F, et al. Activated sludge microbial community and treatment performance of wastewater treatment plants in industrial and municipal zones[J]. International Journal of Environmental Research and Public Health, 2020, 17(2). DOI:10.3390/ijerph17020436 |
| [13] | Wagner M, Loy A. Bacterial community composition and function in sewage treatment systems[J]. Current Opinion in Biotechnology, 2002, 13(3): 218-227. DOI:10.1016/S0958-1669(02)00315-4 |
| [14] | Assress H A, Selvarajan R, Nyoni H, et al. Diversity, co-occurrence and implications of fungal communities in wastewater treatment plants[J]. Scientific Reports, 2019, 9(1). DOI:10.1038/s41598-019-50624-z |
| [15] |
刘建丽, 赵吉, 武琳慧. 乌梁素海湖滨湿地硫酸盐还原菌种群分布[J]. 农业环境科学学报, 2016, 35(2): 358-363. Liu J L, Zhao J, Wu L H. Abundance and diversity of sulfate-reducing bacteria in littoral wetland of Wuliangsuhai[J]. Journal of Agro-Environment Science, 2016, 35(2): 358-363. |
| [16] |
彭永臻, 钱雯婷, 王琦, 等. 基于宏基因组的城市污水处理厂生物脱氮污泥菌群结构分析[J]. 北京工业大学学报, 2019, 45(1): 95-102. Peng Y Z, Qian W T, Wang Q, et al. Unraveling microbial structure of activated sludge in a full-scale nitrogen removal plant using metagenomic sequencing[J]. Journal of Beijing University of Technology, 2019, 45(1): 95-102. |
| [17] | Oluseyi Osunmakinde C, Selvarajan R, Mamba B B, et al. Profiling bacterial diversity and potential pathogens in wastewater treatment plants using high-throughput sequencing analysis[J]. Microorganisms, 2019, 7(11). DOI:10.3390/microorganisms7110506 |
| [18] | Stiborova H, Strejcek M, Musilova L, et al. Diversity and phylogenetic composition of bacterial communities and their association with anthropogenic pollutants in sewage sludge[J]. Chemosphere, 2020, 238. DOI:10.1016/j.chemosphere.2019.124629 |
| [19] |
孙钰钰, 吴海欣, 刘桂建, 等. 巢湖表层水环境抗生素抗性基因与微生物群落分布特征[J]. 环境科学, 2025, 46(9): 5650-5658. Sun Y Y, Wu H X, Liu G J, et al. Distribution characteristics of antibiotic resistance genes and microbial communities in the surface water environment of Chaohu Lake[J]. Environmental Science, 2025, 46(9): 5650-5658. DOI:10.13227/j.hjkx.202408021 |
| [20] | Meerbergen K, Van Geel M, Waud M, et al. Assessing the composition of microbial communities in textile wastewater treatment plants in comparison with municipal wastewater treatment plants[J]. MicrobiologyOpen, 2017, 6(1). DOI:10.1002/mbo3.413 |
| [21] |
李元, 杨海鑫, 喻其林, 等. 运城盐湖湿地土壤微生物多样性及其对重金属的响应[J]. 环境科学, 2025, 46(5): 3296-3304. Li Y, Yang H X, Yu Q L, et al. Soil microbial diversity and its response to heavy metals in Yuncheng Salt Lake wetland[J]. Environmental Science, 2025, 46(5): 3296-3304. DOI:10.13227/j.hjkx.202405153 |
| [22] | Selvarajan R, Sibanda T, Sekar S, et al. Industrial effluents harbor a unique diversity of fungal community structures as revealed by high-throughput sequencing analysis[J]. Polish Journal of Environmental Studies, 2019, 28(4): 2353-2362. DOI:10.15244/pjoes/90791 |
| [23] | Qin S Q, Li Q, Dou J, et al. Isolation and characterization of Stenotrophomonas pavanii GXUN74707 with efficient flocculation performance and application in wastewater treatment[J]. Frontiers in Microbiology, 2024, 15. DOI:10.3389/fmicb.2024.1367043 |
| [24] | Raskin L, Rittmann B E, Stahl D A. Competition and coexistence of sulfate-reducing and methanogenic populations in anaerobic biofilms[J]. Applied and Environmental Microbiology, 1996, 62(10): 3847-3857. DOI:10.1128/aem.62.10.3847-3857.1996 |
| [25] | Ibáñez A, Garrido-Chamorro S, Coque J J R, et al. From genes to bioleaching: unraveling sulfur metabolism in Acidithiobacillus genus[J]. Genes, 2023, 14(9). DOI:10.3390/genes14091772 |
| [26] | 张洪琳. 典型酸/碱化土壤微生物及其群落的硫代谢功能研究[D]. 曲阜: 曲阜师范大学, 2024. |
| [27] | 王睿, 贺秀丽, 任光辉, 等. 两株拉格酵母的硫代谢差异性分析[J]. 中外酒业, 2023(17): 22-27. |
| [28] |
李佳岷, 孙文杰, 王华龙, 等. 基于转录组的假微型海链藻硫代谢相关途径分析[J]. 中国海洋大学学报(自然科学版), 2024, 54(9): 88-95. Li J M, Sun W J, Wang H L, et al. Transcriptome-based analysis of sulfur metabolism-related pathways in Thalassiosira pseudonana [J]. Periodical of Ocean University of China, 2024, 54(9): 88-95. |
| [29] | Diao C Y, Ye W Z, Yan J, et al. Application of microbial sulfate-reduction process for sulfate-laden wastewater treatment: A review[J]. Journal of Water Process Engineering, 2023, 52. DOI:10.1016/j.jwpe.2023.103537 |
| [30] | Zhang Z, Zhang C H, Yang Y, et al. A review of sulfate-reducing bacteria: metabolism, influencing factors and application in wastewater treatment[J]. Journal of Cleaner Production, 2022, 376. DOI:10.1016/j.jclepro.2022.134109 |
| [31] |
闫丰, 赵鑫, 赵玉璞, 等. 矿山修复模式对刺槐根际土壤微生物群落结构和功能的影响[J]. 环境科学, 2025, 46(5): 3272-3286. Yan F, Zhao X, Zhao Y P, et al. Effects of mine remediation mode on microbial community structure and function in the rhizosphere soil of Robinia pseudoacacia [J]. Environmental Science, 2025, 46(5): 3272-3286. DOI:10.13227/j.hjkx.202405188 |
| [32] |
李常乐, 张富, 王理德, 等. 民勤绿洲退耕地土壤微生物群落结构与功能多样性特征[J]. 环境科学, 2024, 45(3): 1821-1829. Li C L, Zhang F, Wang L D, et al. Soil Microbial community structure and functional diversity character of abandoned farmland in Minqin oasis[J]. Environmental Science, 2024, 45(3): 1821-1829. DOI:10.13227/j.hjkx.202305174 |
| [33] | Salo M, Bomberg M. Sulfate-reducing bioreactors subjected to high sulfate loading rate or acidity: variations in microbial consortia[J]. AMB Express, 2022, 12. DOI:10.1186/s13568-022-01434-6 |
| [34] | Xu Y N, Chen Y G. Advances in heavy metal removal by sulfate-reducing bacteria[J]. Water Science and Technology, 2020, 81(9): 1797-1827. DOI:10.2166/wst.2020.227 |
| [35] | Zhou J Z, Deng Y, Luo F, et al. Functional molecular ecological networks[J]. MBio, 2010, 1(4). DOI:10.1128/mbio.00169-10 |
| [36] | Kharitonov S, Shchegolkova N, Alexandrova A, et al. Taxonomic diversity of fungi and bacteria in Azoé-NP® vertical flow constructed wetlands[J]. Water, 2022, 14(5). DOI:10.3390/w14050698 |
| [37] | Underwood G J C, Dumbrell A J, McGenity T J, et al. The microbiome of coastal sediments[M]. Cham: Springer, 2022: 479-534. |
| [38] | Gandhi J K, Tatu K, Kamboj R D. A review of studies on bacterial and fungal diversity in wetland ecosystems[J]. Research & Reviews: A Journal of Microbiology and Virology, 2018, 8(1): 25-38. |
| [39] |
高欣雨, 李丹丹, 李子旭, 等. 土壤酸化胁迫下细菌和真菌的多样性差异与群落重构[J]. 环境科学, 2026, 47(4). Gao X Y, Li D D, Li Z X, et al. Communities diversity differences and community reconstruction of bacteria and fungi under soil acidification stress[J]. Environmental Science, 2026, 47(4). DOI:10.13227/j.hjkx.202503077 |
| [40] | Jørgensen B B, Findlay A J, Pellerin A. The biogeochemical sulfur cycle of marine sediments[J]. Frontiers in Microbiology, 2019, 10. DOI:10.3389/fmicb.2019.00849 |
| [41] | Zhang M Z, Li Y, Sun Q Y, et al. Correlations of functional genes involved in methane, nitrogen and sulfur cycling in river sediments[J]. Ecological Indicators, 2020, 115. DOI:10.1016/j.ecolind.2020.106411 |
| [42] | Qian L, Yan B Z, Zhou J Y, et al. Comprehensive profiles of sulfur cycling microbial communities along a mangrove sediment depth[J]. Science of the Total Environment, 2024, 944. DOI:10.1016/j.scitotenv.2024.173961 |
| [43] |
张洁洁, Priieme A, 陈显轲, 等. 基于QMEC分析的青藏高原不同类型冰川前缘地土壤微生物功能潜力[J]. 环境科学, 2023, 44(1): 512-519. Zhang J J, Priieme A, Chen X K, et al. QMEC-based analysis of the soil microbial functional potentials across different Tibetan Plateau glacier forelands[J]. Environmental Science, 2023, 44(1): 512-519. DOI:10.13227/j.hjkx.202203184 |
| [44] | Wasmund K, Mußmann M, Loy A. The life sulfuric: microbial ecology of sulfur cycling in marine sediments[J]. Environmental Microbiology Reports, 2017, 9(4): 323-344. |
| [45] | Yu X L, Zhou J Y, Song W, et al. SCycDB: A curated functional gene database for metagenomic profiling of sulphur cycling pathways[J]. Molecular Ecology Resources, 2021, 21(3): 924-940. DOI:10.1111/1755-0998.13306 |
| [46] | Funahashi E, Saiki K, Honda K, et al. Finding of thiosulfate pathway for synthesis of organic sulfur compounds in Saccharomyces cerevisiae and improvement of ethanol production[J]. Journal of Bioscience and Bioengineering, 2015, 120(6): 666-669. DOI:10.1016/j.jbiosc.2015.04.011 |
| [47] | Kawano Y, Suzuki K, Ohtsu I. Current understanding of sulfur assimilation metabolism to biosynthesize l-cysteine and recent progress of its fermentative overproduction in microorganisms[J]. Applied Microbiology and Biotechnology, 2018, 102(19): 8203-8211. DOI:10.1007/s00253-018-9246-4 |
| [48] | Zhou A F, Lau R, Baran R, et al. Key metabolites and mechanistic changes for salt tolerance in an experimentally evolved sulfate-reducing bacterium, Desulfovibrio vulgaris [J]. mBio, 2017, 8(6). DOI:10.1128/mbio.01780-17 |
| [49] | Mo S M, He S, Sang Y M, et al. Integration of microbial transformation mechanism of polyphosphate accumulation and sulfur cycle in subtropical marine mangrove ecosystems with Spartina alterniflora invasion[J]. Microbial Ecology, 2023, 85(2): 478-494. DOI:10.1007/s00248-022-01979-w |
| [50] |
晏雄鹰, 王振, 王霞, 等. 微生物硫代谢与抗逆性[J]. 生物技术通报, 2023, 39(11): 150-167. Yan X Y, Wang Z, Wang X, et al. Microbial sulfur metabolism and stress resistance[J]. Biotechnology Bulletin, 2023, 39(11): 150-167. |
| [51] |
张玉秀, 柴团耀. 废水生物处理过程中污泥的微生物种群结构和PAHs降解菌研究进展[J]. 中国科学院大学学报, 2016, 33(1): 1-8. Zhang Y X, Chai T Y. Microbial community structure and PAHs-degrading bacteria of activated sludge in biological wastewater treatment process[J]. Journal of University of Chinese Academy of Sciences, 2016, 33(1): 1-8. |
| [52] | Liu R, Shan Y Q, Xi S C, et al. A deep-sea sulfate-reducing bacterium generates zero-valent sulfur via metabolizing thiosulfate[J]. mLife, 2022, 1(3): 257-271. DOI:10.1002/mlf2.12038 |
| [53] | Xia Y Z, Lü C J, Hou N K, et al. Sulfide production and oxidation by heterotrophic bacteria under aerobic conditions[J]. The ISME Journal, 2017, 11(12): 2754-2766. DOI:10.1038/ismej.2017.125 |
| [54] | Lü C J, Xia Y Z, Liu D X, et al. Cupriavidus necator H16 uses flavocytochrome c sulfide dehydrogenase to oxidize self-produced and added sulfide[J]. Applied and Environmental Microbiology, 2017, 83(22). DOI:10.1128/aem.01610-17 |
| [55] | Lu Z, Sethu R, Imlay J A. Endogenous superoxide is a key effector of the oxygen sensitivity of a model obligate anaerobe[J]. Proceedings of the National Academy of Sciences of the United States of America, 2018, 115(14): E3266-E3275. |
| [56] | Nakajima T, Kawano Y, Ohtsu I, et al. Effects of thiosulfate as a sulfur source on plant growth, metabolites accumulation and gene expression in arabidopsis and rice[J]. Plant and Cell Physiology, 2019, 60(8): 1683-1701. |
| [57] |
王亚鑫, 吴玉, 张洪琳, 等. 微生物硫代谢及其驱动下建立的生物生态关系[J]. 微生物学报, 2022, 62(3): 930-948. Wang Y X, Wu Y, Zhang H L, et al. Microbial sulfur metabolism and the bioecological relationships driven by sulfur metabolism[J]. Acta Microbiologica Sinica, 2022, 62(3): 930-948. |
| [58] | Quentmeier A, Kraft R, Kostka S, et al. Characterization of a new type of sulfite dehydrogenase from Paracoccus pantotrophus GB17[J]. Archives of Microbiology, 2000, 173(2): 117-125. |
| [59] | Liu D X, Zhang J J, Lü C J, et al. Synechococcus sp. strain PCC7002 uses sulfide: quinone oxidoreductase to detoxify exogenous sulfide and to convert endogenous sulfide to cellular sulfane sulfur[J]. mBio, 2020, 11(1). DOI:10.1128/mbio.03420-19 |
| [60] | Liu Q, Yang J, Wang B C, et al. Influence of salinity on the diversity and composition of carbohydrate metabolism, nitrogen and sulfur cycling genes in lake surface sediments[J]. Frontiers in Microbiology, 2022, 13. DOI:10.3389/fmicb.2020.1019010 |
| [61] | Wu B, Liu F F, Fang W W, et al. Microbial sulfur metabolism and environmental implications[J]. Science of the Total Environment, 2021, 778. DOI:10.1016/j.scitotenv.2021.146085 |
| [62] | Li Z R, Zhang X N, Wang H C, et al. Effects of salinity on sulfur-dominated autotrophic denitrification microorganisms: microbial community succession, key microorganisms and response mechanisms[J]. Chemical Engineering Journal, 2023, 478. DOI:10.1016/j.cej.2023.147308 |
| [63] | Hu M J, Sardans J, Sun D Y, et al. Microbial diversity and keystone species drive soil nutrient cycling and multifunctionality following mangrove restoration[J]. Environmental Research, 2024, 251. DOI:10.1016/j.envres.2024.118715 |
| [64] | Zhou Z C, Tran P Q, Cowley E S, et al. Diversity and ecology of microbial sulfur metabolism[J]. Nature Reviews Microbiology, 2025, 23(2): 122-140. |